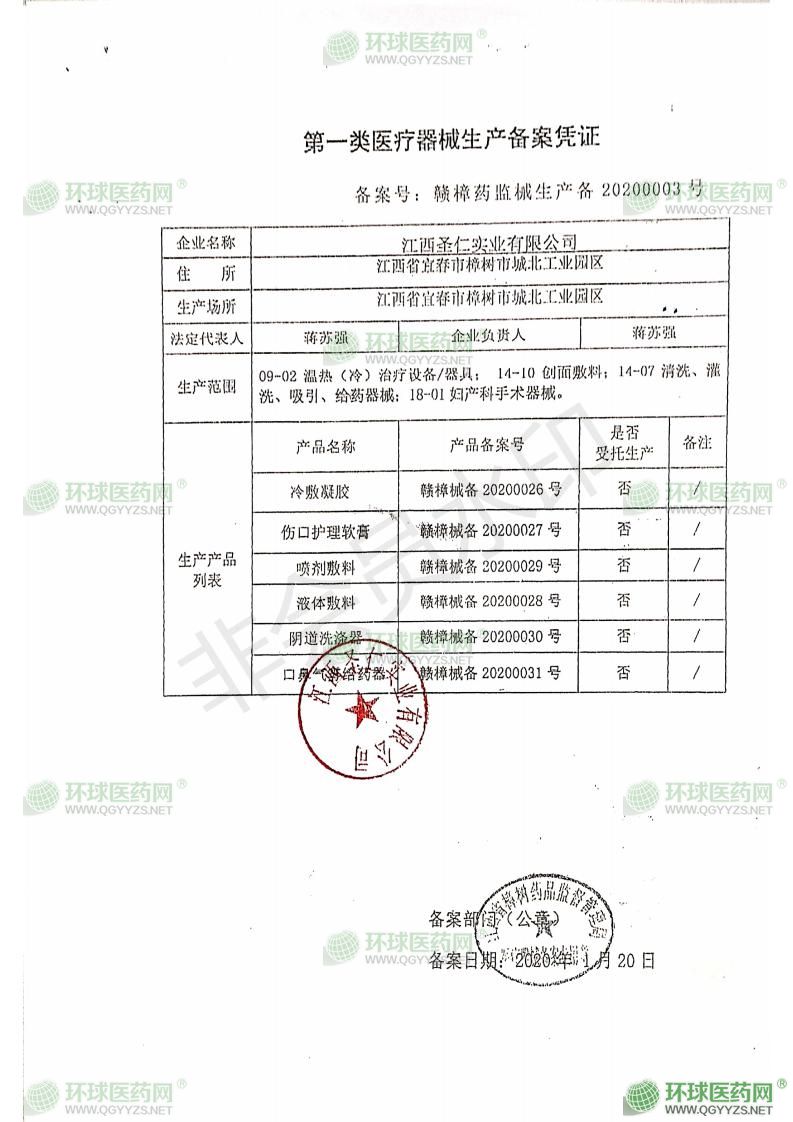
第一类医疗器械生产备案凭证全解析 一文读懂一类医疗器械生产备案
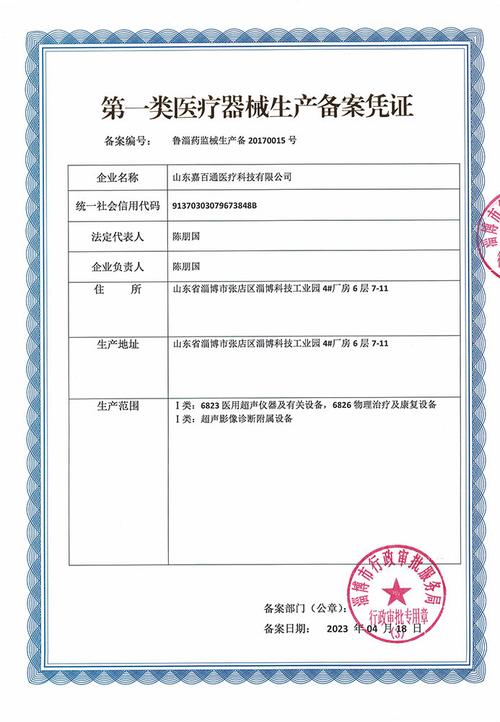
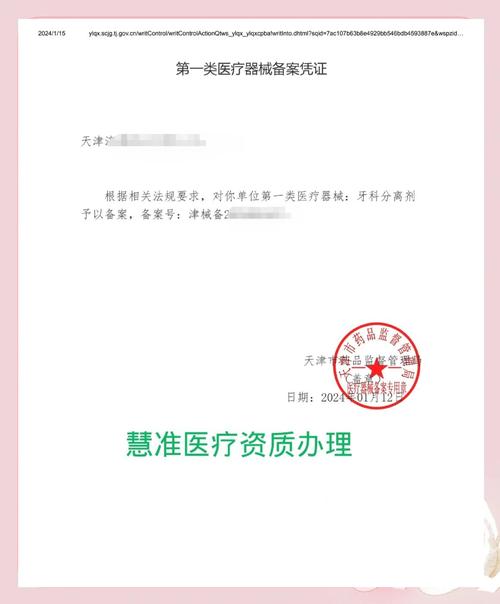
第一类医疗器械(简称“一类医疗器械”)是医疗器械分类管理中风险最低的类别,实行的是生产备案管理,而非注册审批。企业想要合法生产一类医疗器械,必须取得《第一类医疗器械生产备案凭证》。本文将从适用范围、备案条件、办理流程、所需材料以及常见问题等方面,为您系统梳理一类医疗器械生产备案的关键要点。\n\n一、什么是一类医疗器械?\n\n根据《医疗器械分类规则》,医疗器械按照风险程度由低到高分为第一类、第二类和第三类。第一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械。常见的一类医疗器械包括:医用棉签、纱布绷带、创可贴、医用检查手套、手动病床、医用冰袋、洁净服等。\n\n需要注意的是,一类医疗器械虽然风险较低,但仍然属于医疗器械范畴,其生产活动必须遵守《医疗器械监督管理条例》及配套规章的要求。\n\n二、第一类医疗器械生产备案凭证的法律依据\n\n1. 《医疗器械监督管理条例》(国务院令第739号):明确规定第一类医疗器械生产企业应当向所在地设区的市级药品监督管理部门备案。\n2. 《医疗器械生产监督管理办法》:对生产备案的条件、程序、变更、延续等作出具体规定。\n3. 《医疗器械生产质量管理规范》:虽然一类医疗器械生产单位也需参照执行,但可以在符合要求的前提下适当简化。\n\n三、哪些企业需要办理一类医疗器械生产备案?\n\n在中华人民共和国境内从事第一类医疗器械生产的企业,无论其产品是自行销售还是受托生产,均应当取得《第一类医疗器械生产备案凭证》。\n\n特别提示:\n- 仅委托他人生产、自己不实际从事生产的企业,作为注册人/备案人无需办理生产备案,但需要办理产品备案。\n- 仅从事一类医疗器械销售的企业,不需要办理生产备案。\n- 生产场所发生变更、生产范围发生变化等情形,需要办理备案变更。\n\n四、办理一类医疗器械生产备案的条件\n\n申请第一类医疗器械生产备案的企业,应当具备以下条件:\n\n1. 有与生产的医疗器械相适应的生产场地、环境条件、生产设备以及专业技术人员。\n2. 有对生产的医疗器械进行质量检验的机构或者专职检验人员以及检验设备。3. 有保证医疗器械质量的管理制度。\n4. 有与生产的医疗器械相适应的售后服务能力。5. 符合产品研制、生产工艺文件规定的要求。\n\n五、办理一类医疗器械生产备案所需材料\n\n一般需提交以下材料(具体以当地市级药监部门要求为准):\n\n1. 第一类医疗器械生产备案表。2. 营业执照复印件(经营范围应包含医疗器械生产)。\n3. 法定代表人、企业负责人的身份证明、学历或职称证明。\n4. 生产、质量和技术负责人的身份、学历、职称证明。\n5. 生产管理、质量检验岗位从业人员学历、职称一览表。\n6. 生产场地证明文件(产权证明或租赁合同)。\n7. 生产设备、检验设备清单。8. 生产质量管理制度文件目录。\n9. 产品信息(如产品备案凭证编号)及生产工艺流程图。\n10. 经办人授权证明。11. 申请材料真实性的自我保证声明。\n\n六、办理流程\n\n第一步:主体资格确认\n确保营业执照经营范围包含“第二类医疗器械生产”等相应范围,注意一类医疗器械不需许可,但生产范围要有“第一类医疗器械生产”。\n\n第二步:准备生产条件\n在取得营业执照后、正式生产前,建立符合要求的生产管理体系,配备人员、场地、设备。\n\n第三步:提交备案\n向所在地设区的市级药品监督管理部门提交备案申请材料。可现场提交,也可通过地方政务服务网在线申报。\n\n第四步:形式审查与备案\n市级药监部门对备案材料进行形式审查,材料齐全、符合法定形式的,当场予以备案,发放《第一类医疗器械生产备案凭证》。如果材料不齐全或不符合要求,会一次性告知需要补正的全部内容。\n\n第五步:信息公开\n备案信息通常会在药监部门网站公示
。\n\n七、备案凭证的有效期与变更\n\n第一类医疗器械生产备案凭证长期有效,但出现以下情形之一的,应当办理变更备案:\n1. 企业名称、住所、生产地址等变化的。2. 法定代表人、企业负责人变化的。3. 生产范围发生变化的。\n4. 生产场地改建、扩建以及主要生产设备变化的。5. 质量负责人或生产负责人变化的。\n\n8、备案凭证遗失或损毁怎么办?\n可以向原备案部门申请补发。通常是登载遗失声明后,提交补发申请及相关材料。\n\n八、常见问题与合规建议\n\n1. 备案与许可证的区别\n不少初入行的企业容易混淆:一类是“备案”,二三类是“许可”。备案属于事后监管事项,速度相对快;但不能因为较快就忽略实际生产条件。药监部门仍然会在备案后三个月内开展现场检查,若发现与备案资料不符,将依法处理。2. 跨省生产如何处理\n如果是跨省设立生产场地但是住所与生产地址不在同一市的,一般向生产地址所在地市级药监部门备案,并告知注册地药监。具体咨询地方药监分局。\n\n3. 实际经营要具备质量管理体系\n即使是少降低巡查限度类医疗器械,需要有根本体系。核心控制要点包括:采购控制制度、生产控制文
【应用水平或性能以及官方检测策略以及质量控制检测〕
这实际上也是对文内要改善修改遗漏更正的内容不要小?写成建议记录、不良事件监测应当参考依、体系应有依据符合相关岗位。\n\n4? 一 vs 生产事后监管
长期停产以及年度自查义务\n一般在第二年度每年;其中去使用器械符合‘年内知? `本程序)并妥善”。具体到符合管理规定报送上年度年自查,方法统一执行各省年报令制度电子统一情况。(上传给食药服务平台
如若转载,请注明出处:http://www.pntpzv.com/product/54.html
更新时间:2026-11-17 07:38:02