一类、二类、三类医疗器械详解 定义、区别与经营管理要点
医疗器械直接关系人体健康和生命安全,我国按照风险程度由低到高,将医疗器械分为一类、二类、三类,并分别实行不同的监管方式。无论是研发、生产、经营还是使用单位,理解这三个类别的定义和区别,都是合规管理的基础。
一、类别定义与常见产品
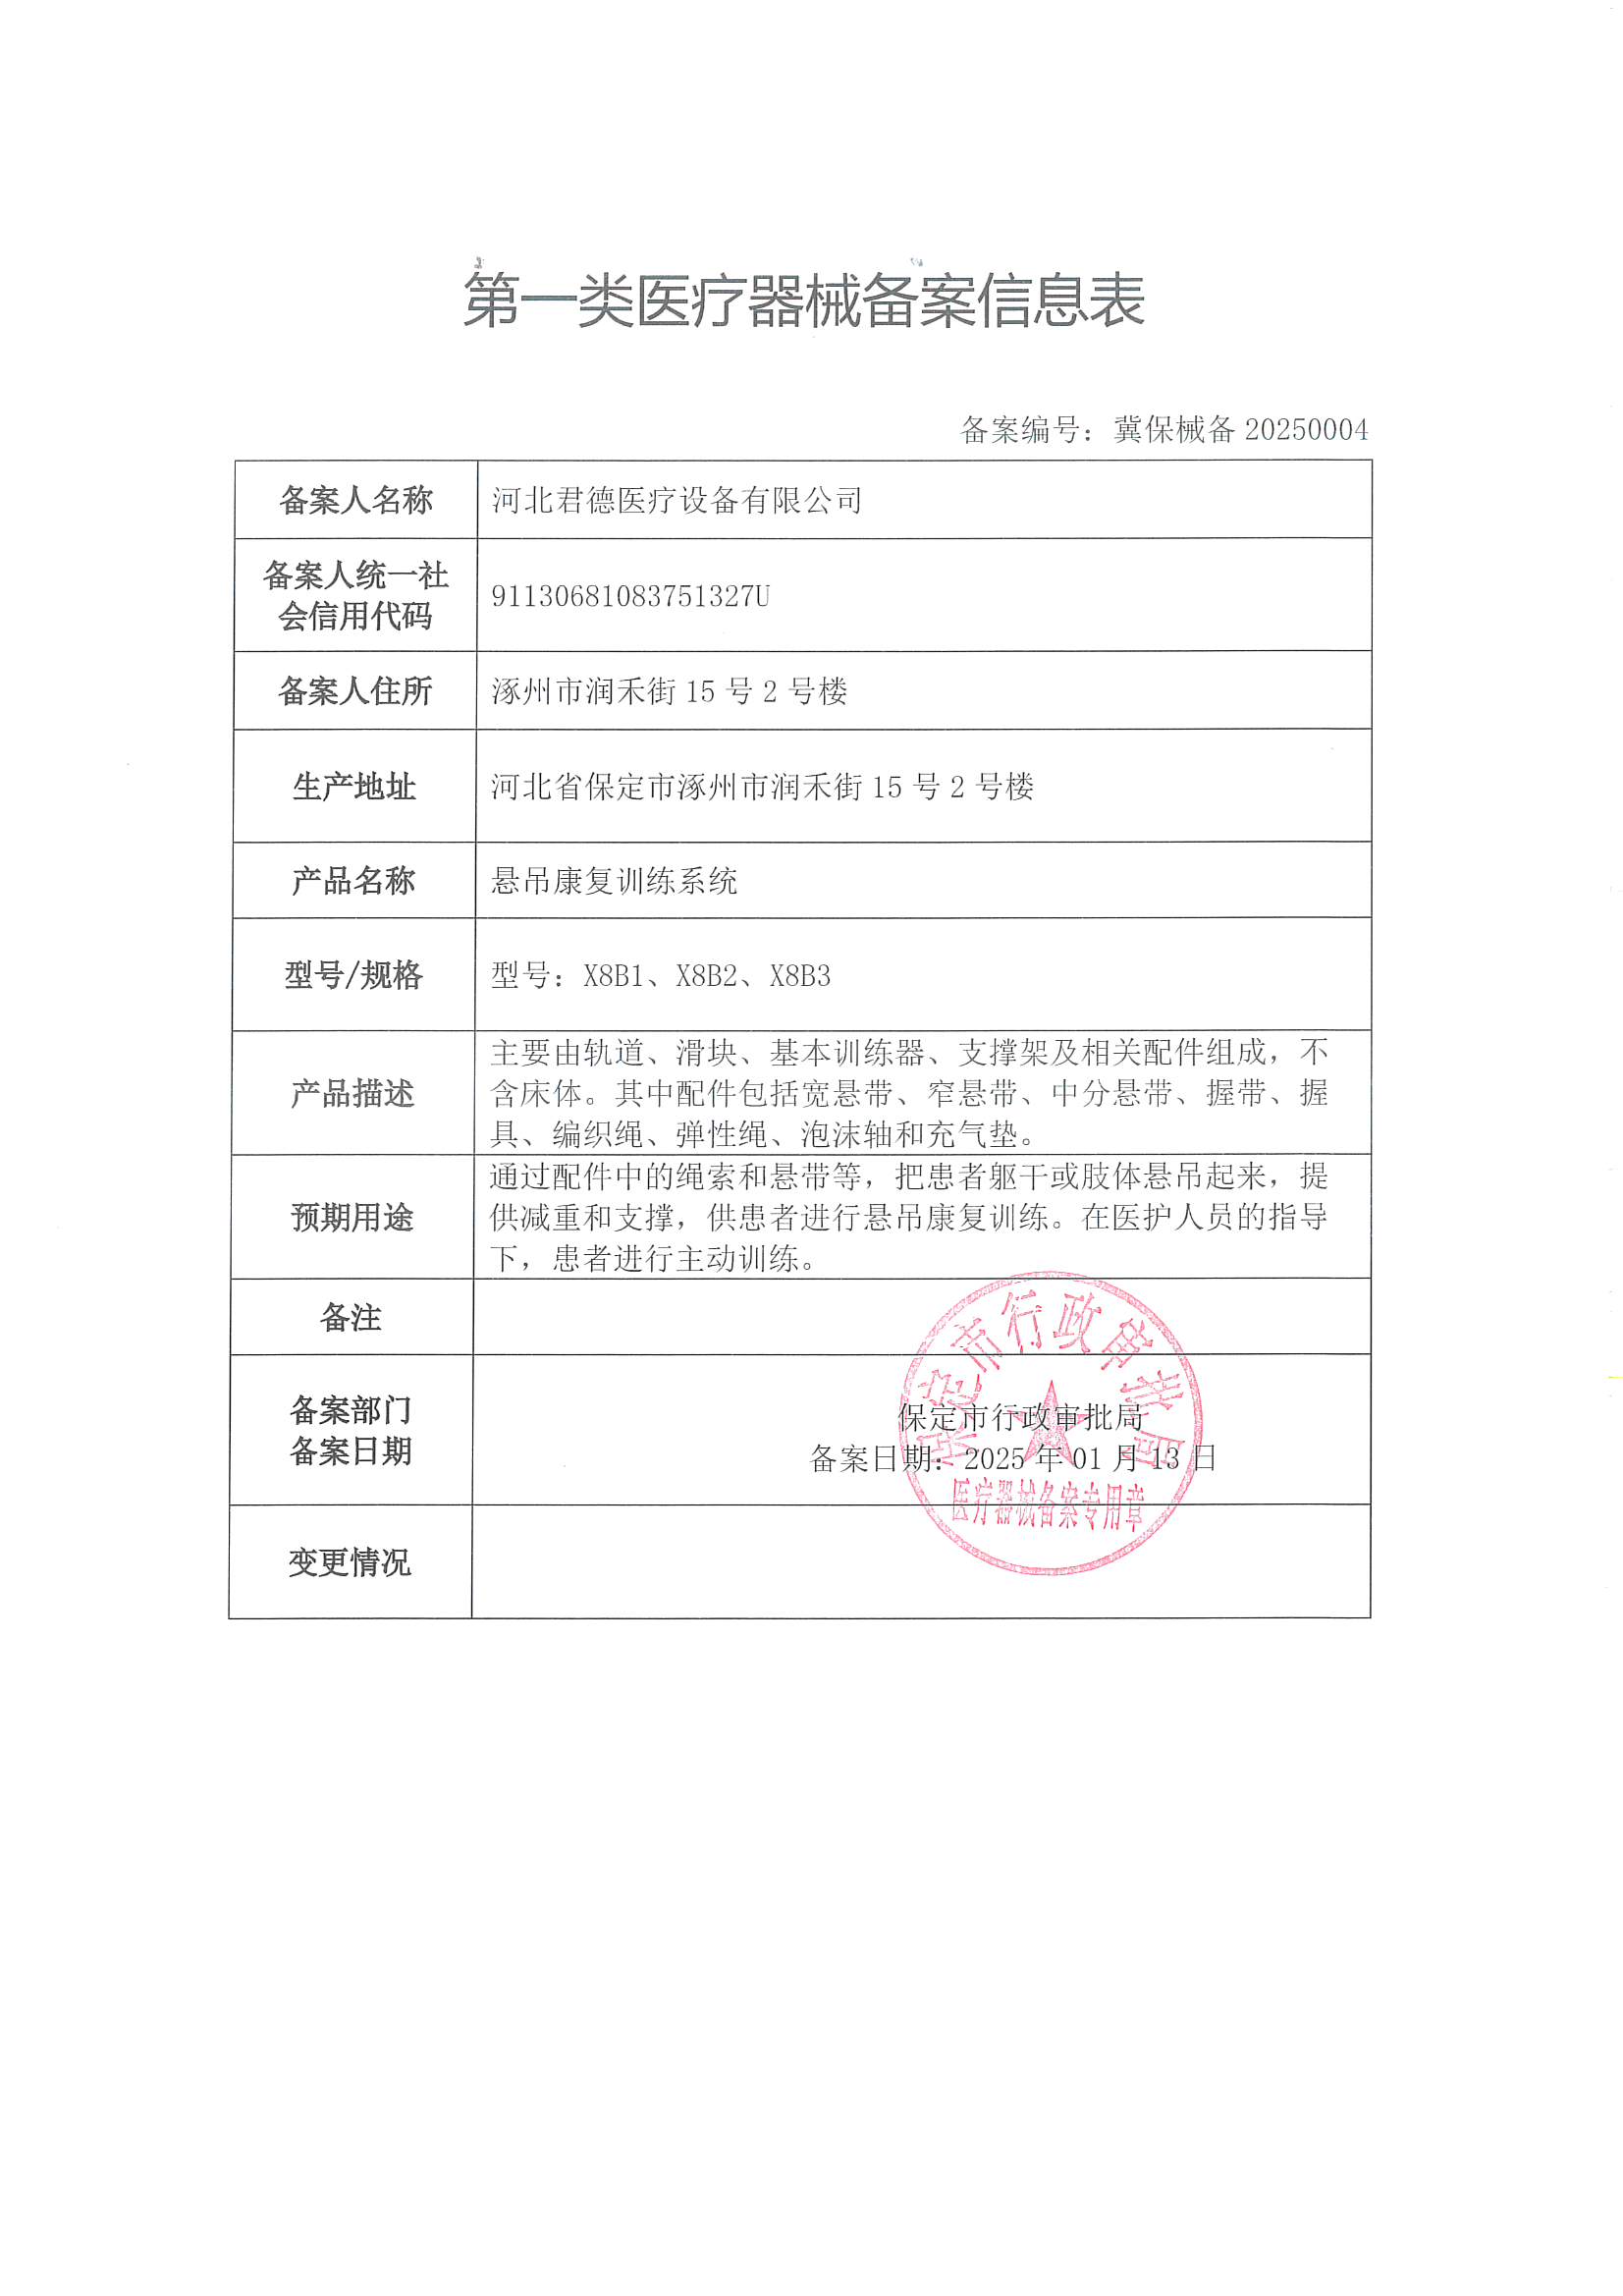
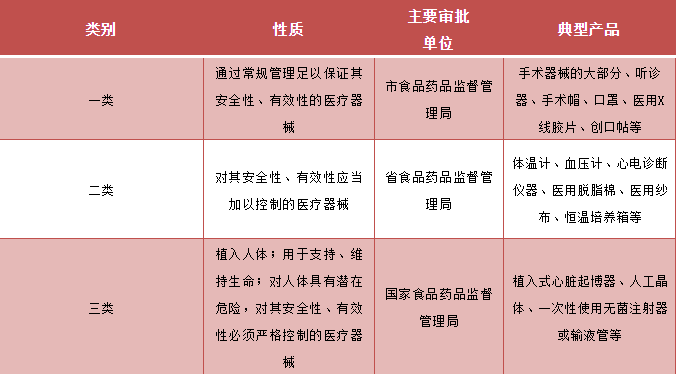
第一类医疗器械:风险程度低,实行常规管理即可保证安全、有效。常见产品包括:医用棉签、纱布绷带、创可贴、医用退热贴、手动轮椅车、普通止血钳、医用冰袋、检查手套(非无菌)、一般医用胶片等。
第二类医疗器械:具有中度风险,需要严格控制管理以保证安全、有效。常见产品包括:血压计、体温计、心电图机、超声诊断仪、医用缝合针、一次性使用无菌注射器、医用口罩(外科口罩)、妊娠试纸、血糖仪及试纸、制氧机等。
第三类医疗器械:具有较高风险,需要采取特别措施严格控制管理以保证安全、有效。常见产品包括:心脏起搏器、人工心脏瓣膜、血管支架、植入式人工晶体、可吸收缝合线、CT机、MRI设备、体外循环设备、输血器等。
二、主要区别
- 风险等级不同:一类低风险,二类中度风险,三类高风险。
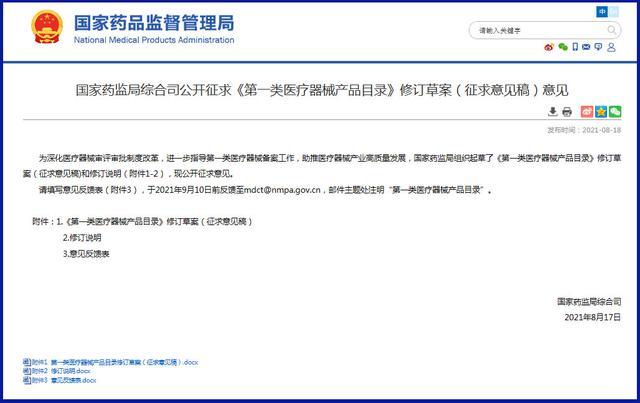
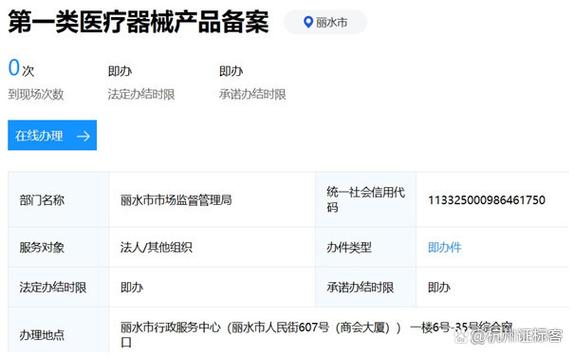
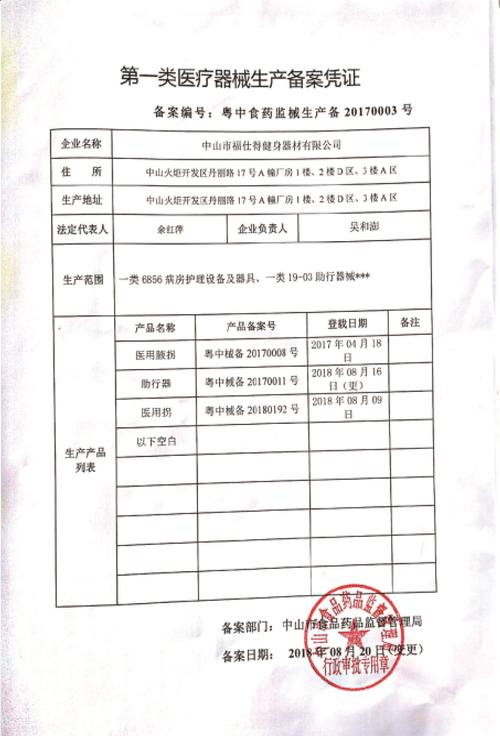
- 监管方式不同:一类实行备案管理(产品备案、生产备案、经营备案);二类实行注册管理,经营需备案(部分需许可);三类实行注册管理,经营需许可。
- 批准主体不同:一类医疗器械由设区的市级药品监督管理部门备案;二类医疗器械由省级药品监督管理部门注册;三类医疗器械由国家药品监督管理局注册。
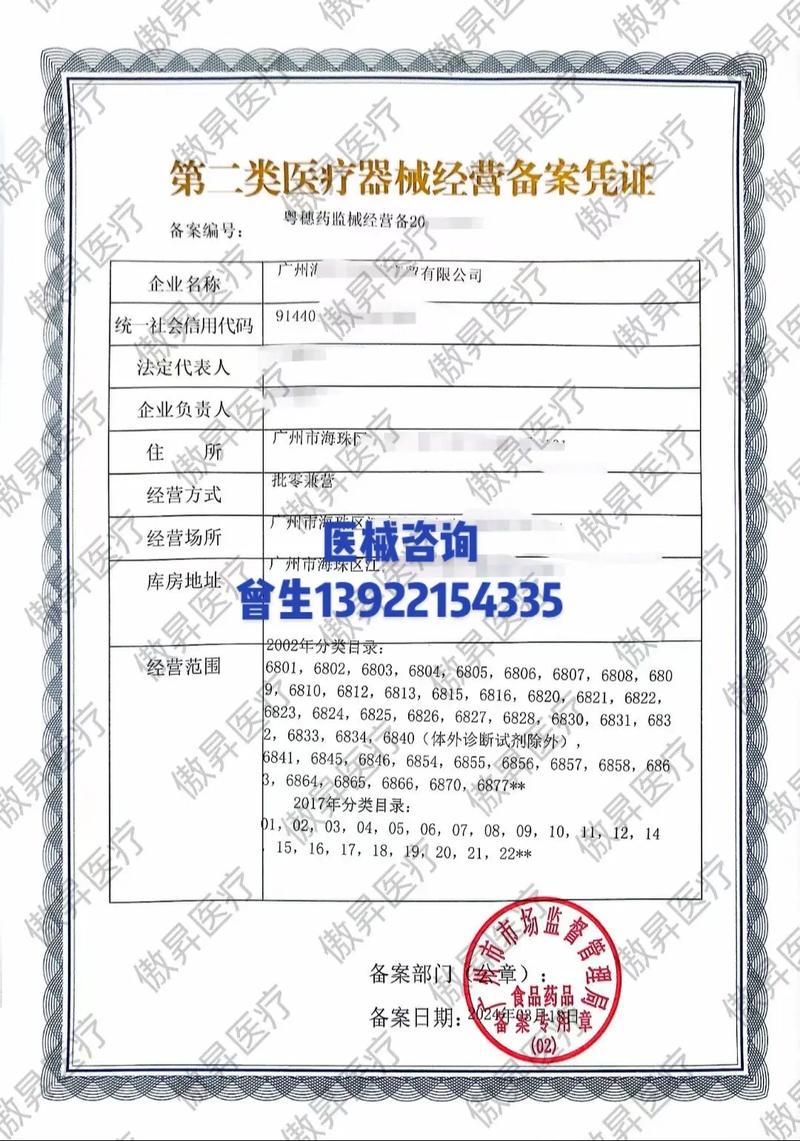
- 经营要求不同:一类医疗器械经营不需许可和备案(但需符合一般要求);二类医疗器械经营需向市级药监部门备案;三类医疗器械经营需向市级药监部门申请《医疗器械经营许可证》。
- 生产要求不同:一类生产企业需向市级药监部门备案;二类、三类生产企业需向省级药监部门申请《医疗器械生产许可证》。
- 临床评价要求不同:一类通常免于临床评价;二类部分需临床评价,部分可豁免;三类通常需临床评价(除非列入豁免目录)。
三、经营与管理中的注意事项
(一)经营环节
- 经营一类医疗器械:营业执照经营范围应包含医疗器械,无需办理许可或备案,但应建立进货查验记录制度,保存相关凭证。
- 经营二类医疗器械:需办理《第二类医疗器械经营备案凭证》,并具备与经营规模相适应的场所、贮存条件和质量管理制度。
- 经营三类医疗器械:需办理《医疗器械经营许可证》,并符合人员、场所、管理制度等严格要求。
(二)管理环节
- 分类管理:按照产品类别编制经营目录,明确注册证或备案凭证编号。
- 进货查验:查验供货者资质、产品注册证或备案凭证、合格证明文件。
- 销售记录:销售二类、三类医疗器械应建立销售记录,做到可追溯。
- 运输贮存:根据产品说明书要求,保证运输贮存条件符合规定。
- 不良事件监测:发现不良事件应按规定报告。
(三)材料准备提示
- 一类备案所需材料通常包括:备案表、产品风险分析资料、产品技术要求、产品检验报告、说明书和标签样稿等。
- 二类注册所需材料较多,一般包括:申请表、证明性文件、安全有效基本要求清单、研究资料、生产信息、临床评价资料、产品风险分析资料、产品技术要求、检验报告、说明书和标签样稿等。
- 三类注册材料是在二类基础上进一步强化临床评价和生产质量体系要求。
一类、二类、三类医疗器械的核心区别是风险高低,并由此导致备案/注册、经营许可/备案、监管层级、临床评价等要求逐级加严。企业只有准确识别产品类别,才能完成合规的研发、生产、经营和使用管理。
如若转载,请注明出处:http://www.pntpzv.com/product/46.html
更新时间:2026-10-03 23:12:09