一类医疗器械全解析 从定义到合规的实用教程
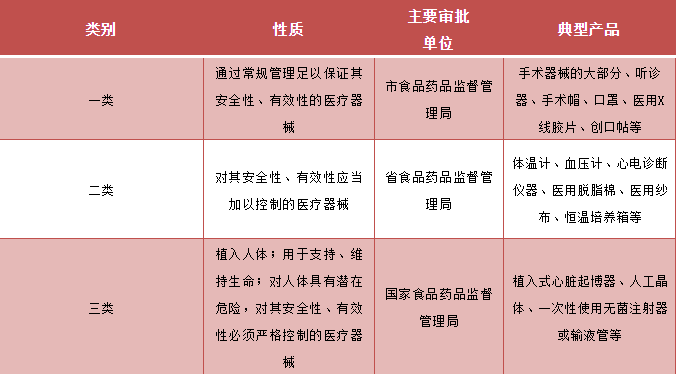
医疗器械分类管理是全球通行的监管原则,我国根据医疗器械的风险程度,将其分为一类、二类和三类。其中,一类医疗器械是风险最低的类别,实行常规管理即可保证安全有效。对于行业从业者而言,准确把握一类医疗器械的定义、目录、备案流程及合规要求,不仅是产品上市的第一步,也是企业合规经营的基石。本文将系统性地解读一类医疗器械的核心要点,提供一份实用教程。
一、一类医疗器械的定义与判定原则
根据《医疗器械监督管理条例》,一类医疗器械是指通过常规管理足以保证其安全性、有效性的医疗器械。其判定核心在于风险程度:低风险、非无菌、非侵入、无源为主,且通常不接触人体中枢神经或循环系统,也不用于生命支持或致命疾病治疗。
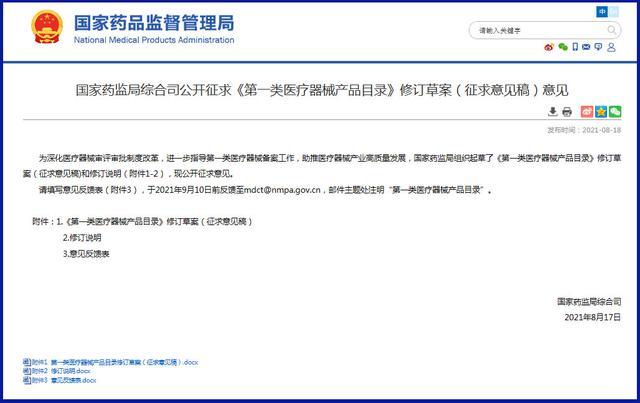
需要特别注意的是,分类判定不能仅凭经验,应以《医疗器械分类目录》及国家药监局发布的分类界定文件为准。若产品不在目录中且无法明确判定,企业可申请分类界定,避免因高类低报而导致合规风险。
二、一类医疗器械的常见产品举例
依据现行《医疗器械分类目录》(2017版及后续调整),常见一类医疗器械包括:
- 基础外科器械:医用剪刀、镊子、止血钳(非无菌、非电动);
- 普通诊察器械:听诊器、叩诊锤、体温计(非电子);
- 医用敷料:普通脱脂棉、纱布绷带(非无菌、非自粘);
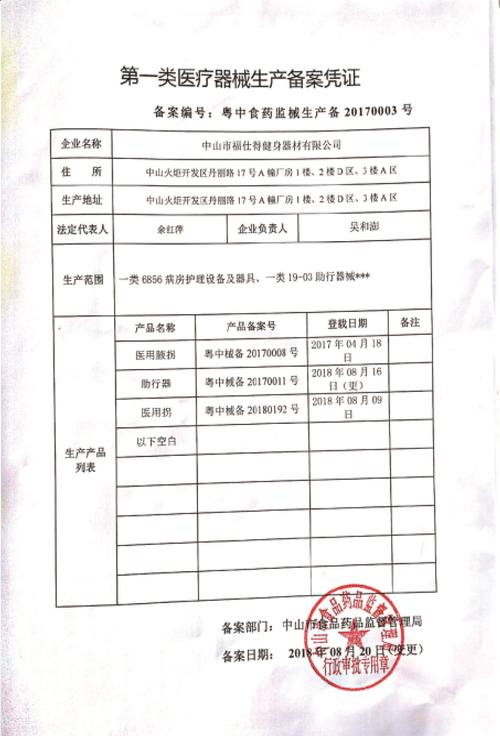
- 康复辅助器具:医用拐杖、助行器、手动轮椅;
- 体外诊断试剂:部分低风险的细胞培养基、样本处理用产品;
- 口腔器械:口镜、探针、牙科用木楔。
注意:许多产品若以无菌形式提供,或具有特定功能(如抗菌、可吸收),则可能升为二类甚至三类。因此,产品描述和预期用途的精准撰写至关重要。
三、一类医疗器械的备案管理流程
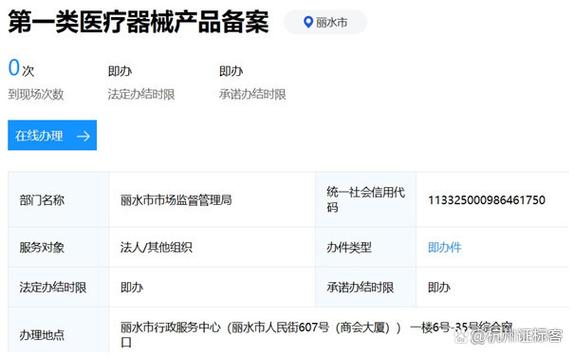
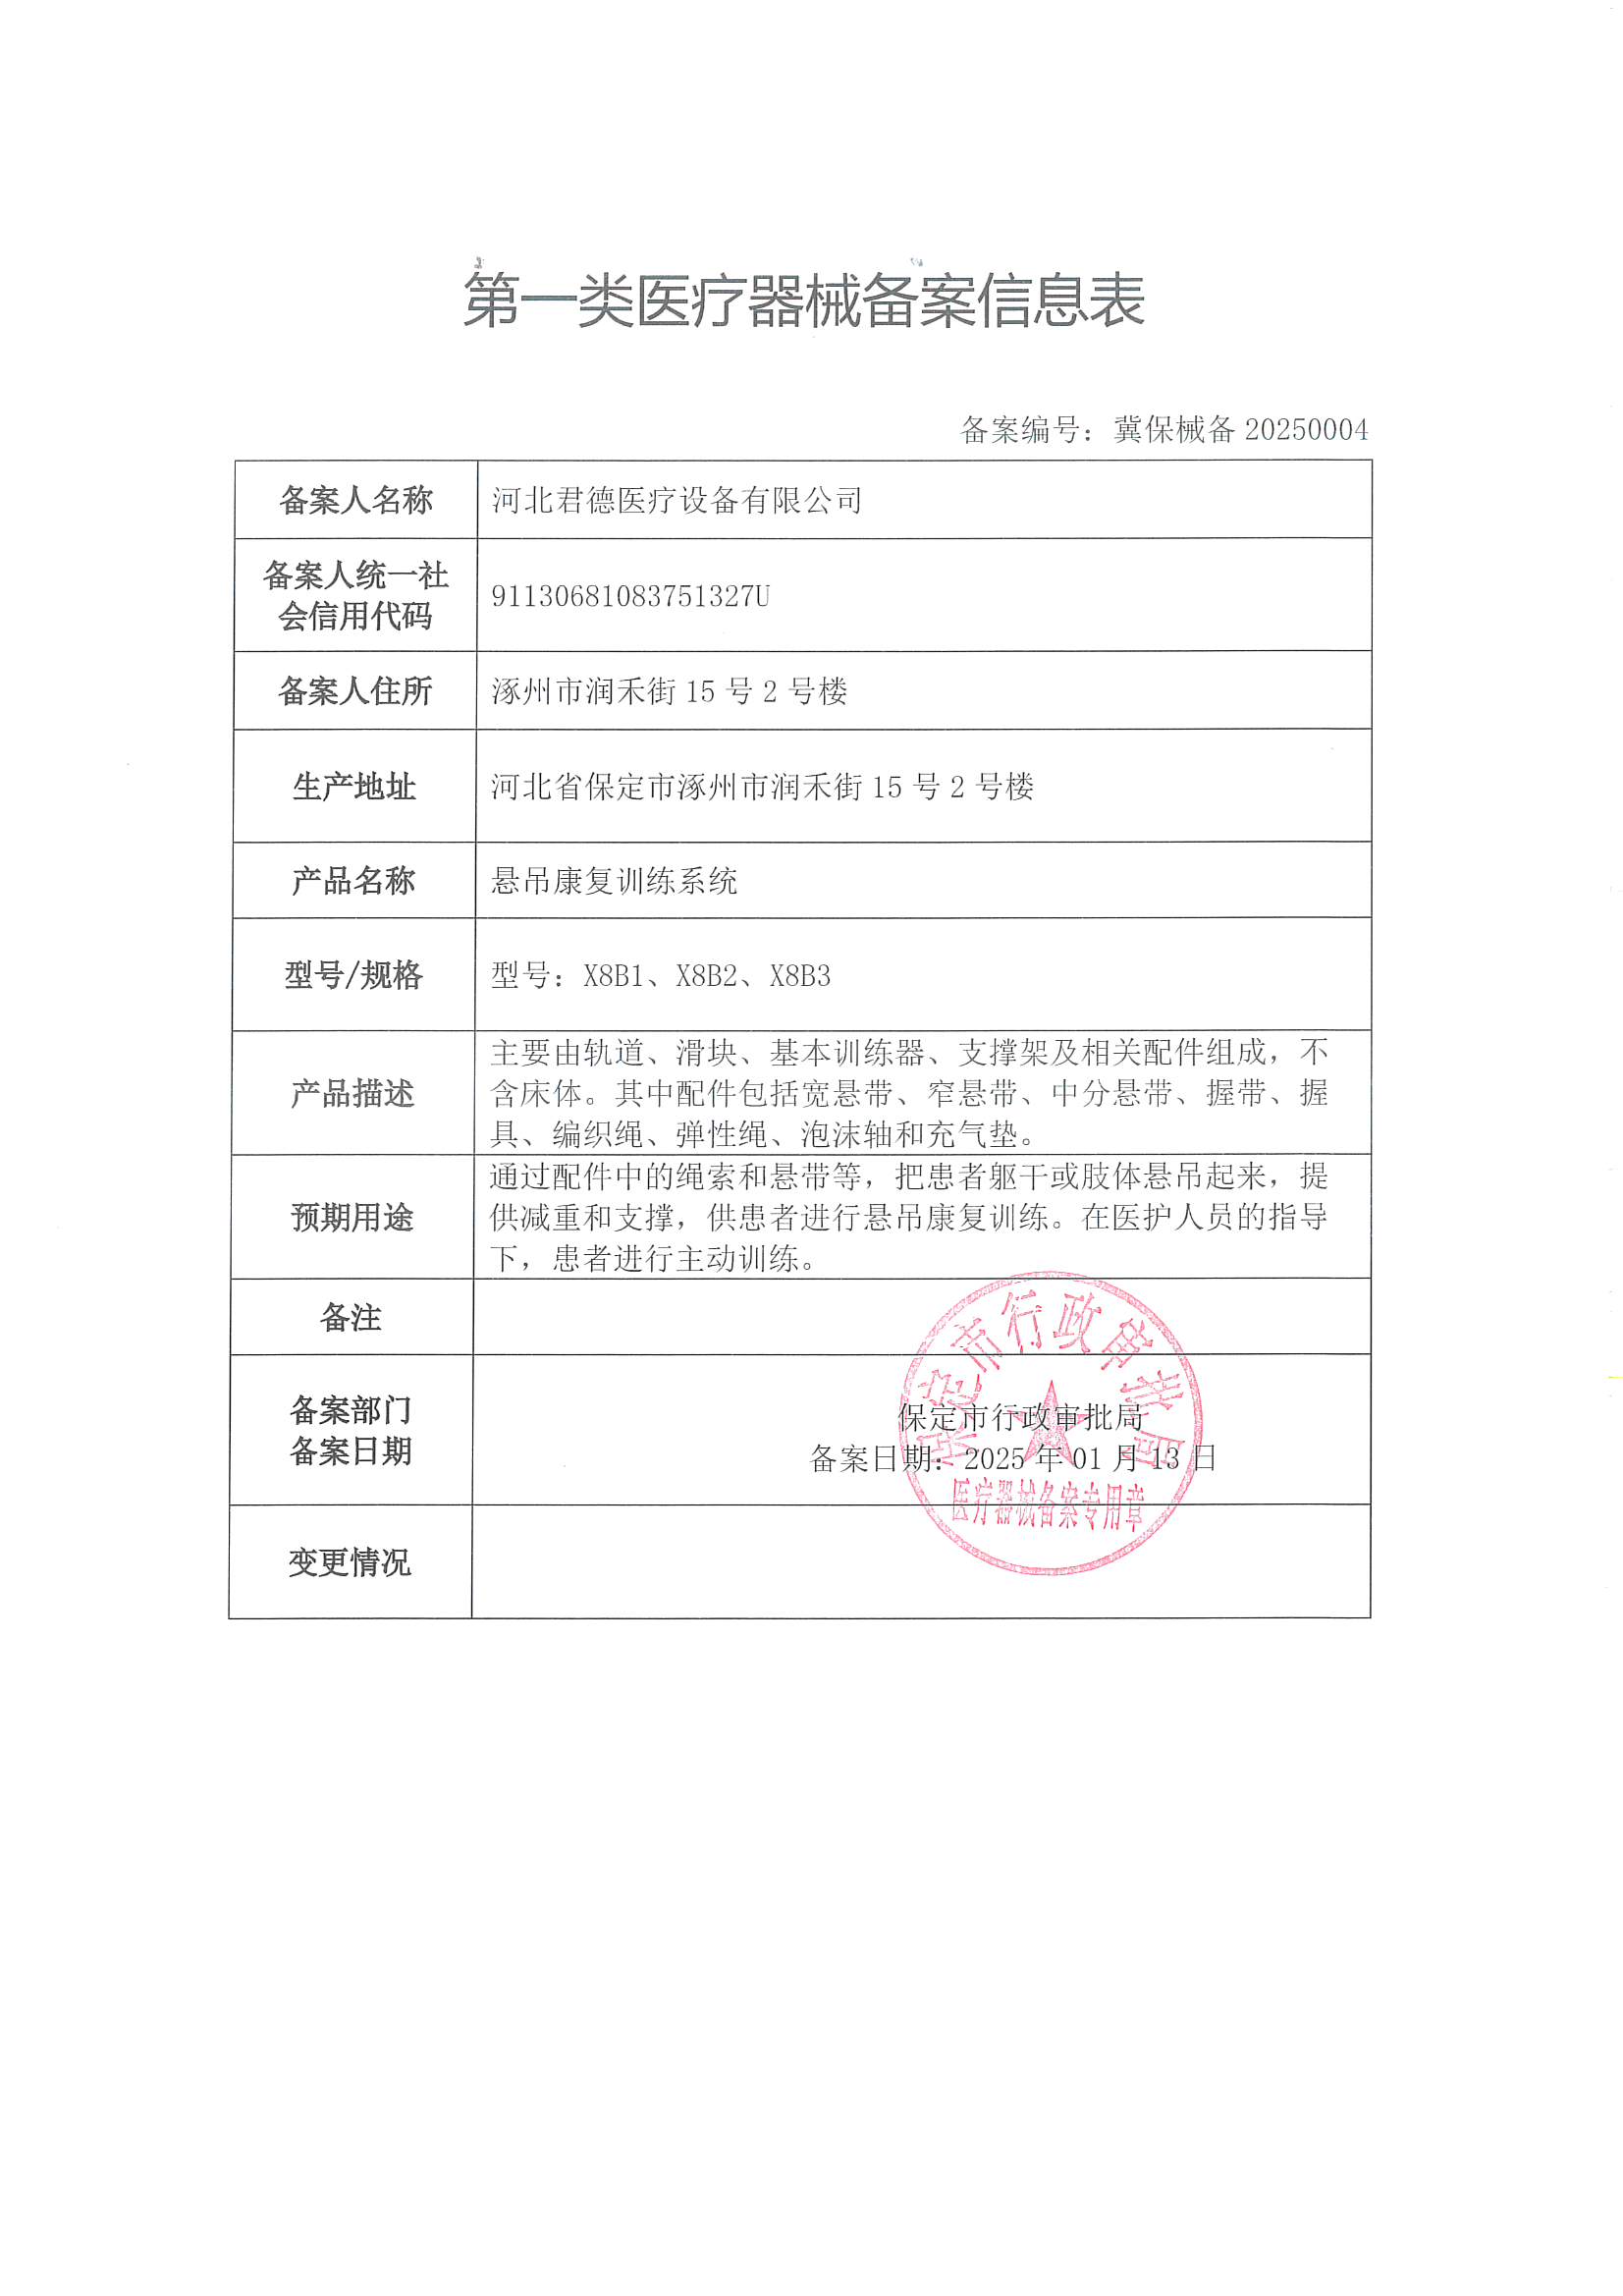
一类医疗器械实行备案管理,而非注册管理。备案流程相对简化,但仍需严谨操作:
- 确定备案主体:备案人应为能够承担相应法律责任的企业或研制机构。
- 产品技术要求编制:依据国家标准、行业标准或自行制定,需包含性能指标、检验方法等。
- 准备备案资料:包括备案表、产品技术要求、安全评估报告(若适用)、临床评价资料(通常可豁免)、生产制造信息等。
- 提交备案:通过省级药监部门指定的在线平台或窗口提交。
- 获取备案凭证:资料符合形式审查要求后,药监部门发放备案凭证,备案号格式为“×械备××××××××号”。
需注意:备案后并非一劳永逸,药监部门会进行事后监管,若发现资料不实或产品不属于一类,将取消备案并依法处理。
四、一类医疗器械的合规要点与常见误区
合规要点:
- 标签与说明书:必须标注备案号、生产企业信息、产品性能、禁忌症等,不得夸大宣传。
- 生产质量管理:虽不强制要求GMP认证,但企业仍需建立基本质量管理体系,确保产品符合技术要求。
- 不良事件监测:备案人应主动收集并报告不良事件,履行主体责任。
- 变更管理:产品技术要求、生产地址等发生变更时,需及时办理变更备案。
常见误区:
- 误区一:一类医疗器械无需任何监管。实际上,备案、标签、广告等均受法规约束。
- 误区二:只要产品简单就是一类。分类取决于预期用途、结构特征、使用形式等综合因素。
- 误区三:备案后可以随意更改产品。任何实质性变更都可能影响分类,需重新评估。
五、实用建议与
对于初涉医疗器械行业的企业,建议:
- 先查目录:在产品研发阶段即对照《分类目录》初步判定。
- 善用界定:遇到边缘产品,主动申请分类界定,避免后续风险。
- 规范文档:技术要求、说明书等文件应参照最新法规模板,确保合规。
- 持续学习:关注药监部门发布的分类调整公告和指南,及时调整策略。
一类医疗器械是医疗器械领域的“入门级”产品,但绝非“无监管”产品。只有准确理解分类规则、严格遵守备案流程、持续履行合规义务,才能让产品顺利上市并赢得市场信任。希望本教程能为您的医疗器械合规之路提供实用指引。
如若转载,请注明出处:http://www.pntpzv.com/product/39.html
更新时间:2026-10-03 12:41:53